
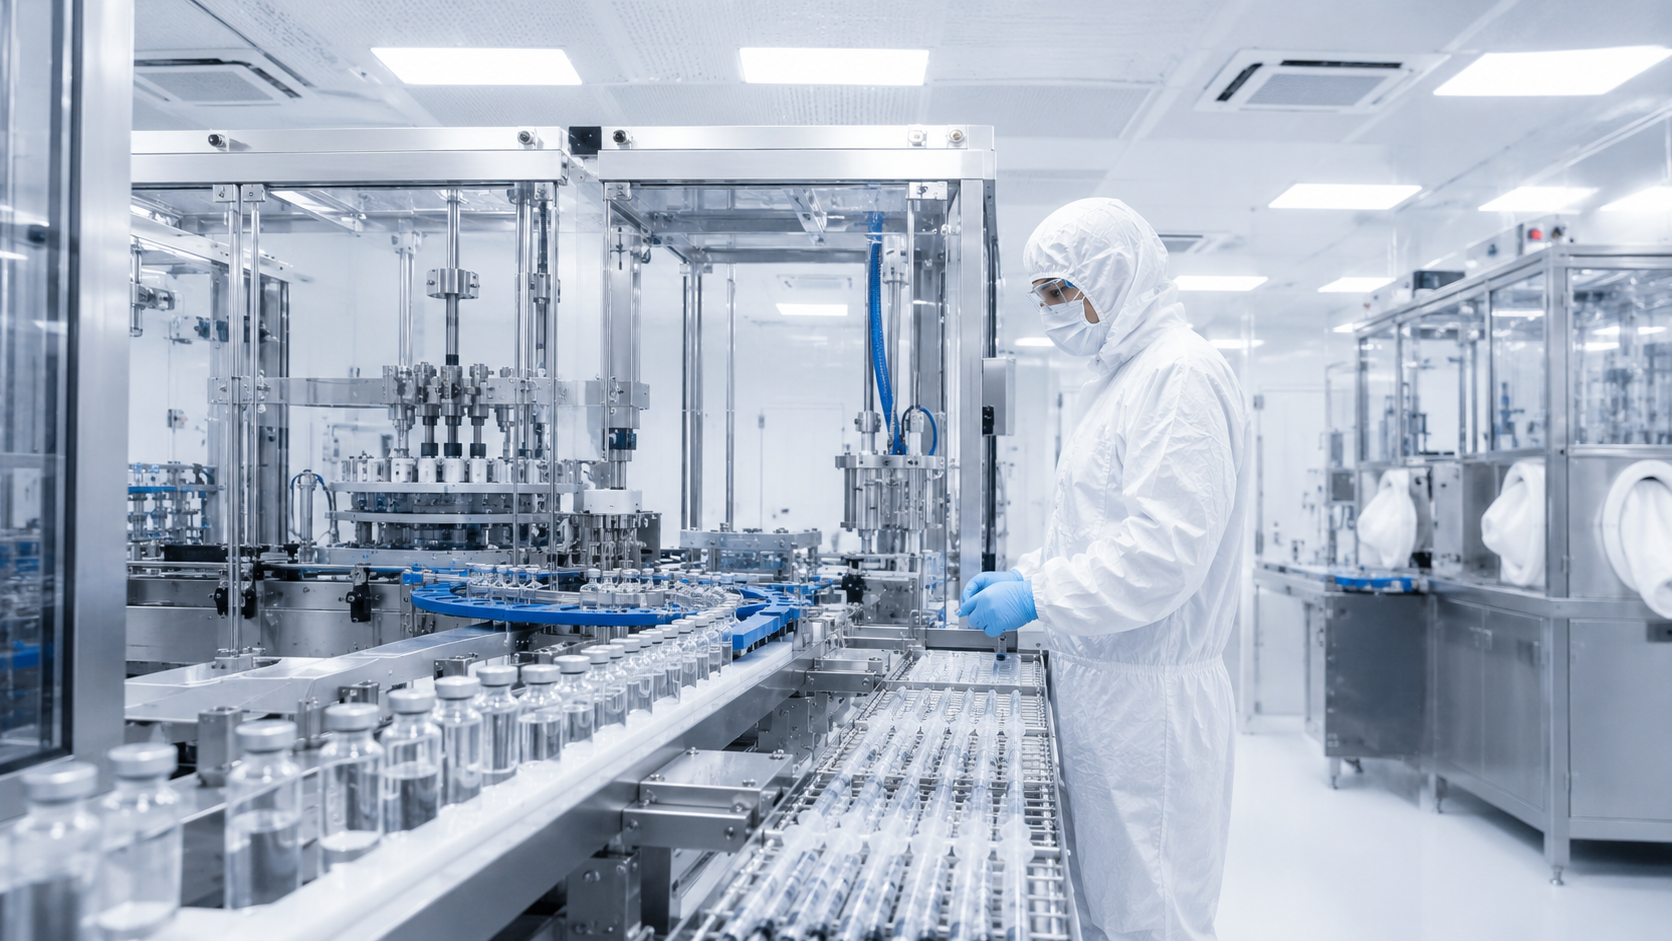
Il confezionamento di un farmaco sterile non è una fase secondaria della produzione. È uno dei momenti più critici dell’intera filiera, quello in cui il prodottO, già purificato, filtrato e riempito, deve essere protetto in modo definitivo dalla contaminazione prima di raggiungere il paziente.
Una fiala mal sigillata, una siringa preriempita con particelle nella soluzione, un blister con microfori invisibili: in tutti questi casi la causa non è quasi mai la formulazione del farmaco, ma l’ambiente in cui è avvenuto il confezionamento. Le camere bianche per il packaging farmaceutico sterile sono la risposta tecnica e normativa a questi rischi, e rappresentano un elemento imprescindibile per qualsiasi produttore che voglia operare in conformità con le GMP europee e con i requisiti dell’Annex 1 aggiornato nel 2022.
In questo articolo analizziamo il ruolo del confezionamento nella filiera sterile, le classi ISO e GMP applicabili alle principali tipologie di packaging primario, come si progettano i flussi tra area di produzione e area di confezionamento, e quale ruolo giocano l’automazione e il controllo qualità in linea.
Il Ruolo del Confezionamento Sterile nella Filiera Farmaceutica
Nel settore farmaceutico, la distinzione tra packaging primario e packaging secondario è fondamentale. Il packaging primario è a contatto diretto con il prodotto farmaceutico, blister, fiale, flaconi, siringhe, capsule e bustine, deve contenere e proteggere il farmaco preservandone le caratteristiche chimico-fisiche, ed essere realizzato con materiali idonei, resistenti agli agenti esterni e compatibili con le modalità di somministrazione.
Il packaging primario deve essere sterile, come anche i materiali utilizzati per produrlo, così da evitare contaminazioni del prodotto con agenti esterni, luce e aria. A questo scopo viene prodotto all’interno di camere bianche, in condizioni totalmente asettiche e controllate.
Il packaging secondario, astucci, scatole, foglietti illustrativi, non è a contatto diretto con il farmaco e non richiede le stesse condizioni di sterilità, ma deve comunque rispettare i requisiti GMP per tracciabilità, etichettatura e protezione dell’integrità del primario.
L’Annex 1 delle GMP EU indica che le linee guida devono essere seguite nella progettazione e nel controllo di strutture, attrezzature, sistemi e procedure utilizzati per la fabbricazione della totalità dei prodotti sterili, con il confezionamento che assume un ruolo essenziale nella garanzia di qualità dei prodotti finiti. Questo significa che la cleanroom per il packaging primario non è un’appendice della linea produttiva: è parte integrante del sistema di controllo della qualità sterile.
Le tipologie di packaging primario sterile più diffuse, e che richiedono la progettazione di ambienti certificati, sono:
- Fiale in vetro: per soluzioni iniettabili, liofilizzati e prodotti biologici
- Flaconi con tappo in gomma e capsula di alluminio: per soluzioni multidose e polveri per iniezione
- Siringhe preriempite: per farmaci biologici, vaccini e soluzioni pronte all’uso
- Cartucce per penne iniettori: per insulina e altri farmaci ad autosomministrazione
- Blister sterili termoformati: per compresse e capsule che richiedono protezione dall’umidità e dall’ossigeno
Ognuna di queste forme di confezionamento ha caratteristiche di processo specifiche che influenzano la progettazione della cleanroom.
Classi ISO e GMP per le Linee di Blister, Fiale e Siringhe Preriempite
Il riferimento normativo primario per la classificazione degli ambienti di confezionamento sterile è la combinazione tra la norma ISO 14644-1 e la classificazione GMP Annex 1 in gradi A, B, C e D.
I gradi GMP Annex 1 e le classi ISO 14644 sono correlati ma non identici. Il Grado A si allinea alle condizioni ISO 5 sia a riposo che in operazione per il limite di particelle a 0,5 µm. Il Grado B si allinea a ISO 5 a riposo e ISO 7 in operazione. Il Grado C si allinea a ISO 7 a riposo e ISO 8 in operazione. Il Grado D si allinea a ISO 8 a riposo, mentre il limite in operazione non è predefinito e dovrebbe basarsi sul rischio e sui dati routinari.
In pratica, la struttura di classificazione ambientale per le diverse fasi di confezionamento sterile si articola così:
Grado A / ISO 5 – Zona critica
Il Grado A è la zona di operazioni ad alto rischio, come riempimento, apertura e chiusura fiale, che richiedono l’asepsi. Queste condizioni sono solitamente garantite da un flusso d’aria laminare che emette un flusso d’aria omogeneo sulla postazione di lavoro, e il mantenimento di questo flusso deve essere dimostrato e convalidato.
L’Annex 1 definisce il Grado A come la zona critica per le operazioni ad alto rischio, che comprende la linea di lavorazione asettica, la zona di riempimento, il bowl dei tappi, il packaging primario aperto e le connessioni asettiche sotto first air, con flusso d’aria unidirezionale dimostrato e qualificato sull’intera area di Grado A.
Per le siringhe preriempite e le fiale, il Grado A è la classe ambientale in cui avviene la tappatura, la sigillatura e ogni altra operazione che lascia esposta la superficie di contatto tra il farmaco e il contenitore.
Grado B / ISO 5-7 – Background del Grado A
Il Grado B circonda la zona critica di Grado A e garantisce che l’ambiente immediatamente adiacente alle operazioni asettiche non introduca rischi di contaminazione. È l’area in cui operano i tecnici durante le produzioni asettiche con intervento manuale.
Grado C / ISO 7-8 – Preparazione e supporto
Le operazioni di preparazione del packaging primario, lavaggio e sterilizzazione dei contenitori, assemblaggio dei componenti, trasferimento dei materiali verso la linea di riempimento, avvengono in Grado C. Anche il confezionamento di prodotti terminalmente sterilizzati rientra tipicamente in questa classe.
Grado D / ISO 8 – Aree di supporto generale
Le aree di vestizione, il confezionamento secondario connesso alla linea sterile e le zone di ingresso materiali classificate rientrano nel Grado D, che rappresenta il livello minimo di controllo ambientale all’interno del perimetro GMP.
Per i blister sterili, i requisiti dipendono dalla tipologia del prodotto confezionato. Nel settore medicale, il packaging primario può essere prodotto in camera bianca ISO 8. Per i prodotti sterili più sensibili, la classe può essere più restrittiva, fino a ISO 7 o superiore.
Progettazione dei Flussi tra Area Produzione e Area Confezionamento
Uno degli aspetti progettuali più delicati riguarda il collegamento tra l’area di produzione e riempimento – dove il farmaco viene preparato e introdotto nel contenitore – e l’area di confezionamento primario, dove il contenitore viene chiuso, ispezionato e preparato per il packaging secondario.
L’Annex 1 richiede particolare attenzione all’interazione tra la progettazione spaziale, i sistemi di trattamento dell’aria e la logistica dei materiali, poiché in questi punti si presentano numerose possibilità di trasmissione della contaminazione.
I principi progettuali fondamentali per la gestione dei flussi in un impianto di packaging sterile sono:
Continuità della catena asettica
Il passaggio del prodotto dall’area di riempimento all’area di tappatura e chiusura deve avvenire senza interruzioni della condizione asettica. Questo si realizza attraverso linee continue classificate, trasferimenti sotto isolatore o RABS (Restricted Access Barrier Systems), e sistemi di trasporto chiusi che mantengono la protezione del prodotto in ogni punto del percorso.
Separazione pulito/sporco e flussi unidirezionali
La progettazione deve garantire che i materiali in ingresso – contenitori vuoti, tappi, componenti – percorrano un percorso fisicamente separato dai prodotti finiti in uscita. Gli scarti, i materiali di risulta e i componenti rifiutati devono poter essere rimossi senza attraversare le zone classificate nelle condizioni più critiche.
Airlock e zone filtro
Ogni transizione tra aree con classi ISO diverse deve avvenire attraverso zone filtro (airlock) che mantengono la cascata pressoria e impediscono il trascinamento di aria contaminata verso le zone più pulite. La pressione deve essere in sovrappressione progressiva dalla zona meno critica verso quella più critica, con differenziali tipicamente compresi tra 10 e 15 Pascal per ogni transizione.
Gestione dei materiali di packaging primario
I materiali utilizzati per il confezionamento devono essere adeguatamente controllati e testati per garantire che la carica batterica e la quantità di endotossine presenti siano tali da consentire l’uso del prodotto, e tutte le procedure di sterilizzazione devono essere validate. I contenitori in vetro, i tappi in gomma e i componenti in plastica vengono sterilizzati – con calore secco, vapore o ossido di etilene a seconda della compatibilità dei materiali – e introdotti nella linea attraverso sistemi di trasferimento che ne garantiscono l’integrità microbiologica.
Automazione e Controllo Qualità nelle Cleanroom per Packaging Primario
Il ruolo dell’automazione nelle cleanroom per packaging farmaceutico sterile è cresciuto enormemente negli ultimi anni, spinto sia dai requisiti normativi dell’Annex 1 sia dalla necessità di ridurre al minimo l’intervento umano – principale fonte di contaminazione – nelle zone critiche.
L’Annex 1 descrive gli isolatori come sistemi che forniscono un isolamento continuo dell’interno dall’ambiente esterno, e distingue i sistemi isolatori chiusi e aperti in base a come vengono trasferiti i materiali e alla presenza di aperture durante le operazioni. Afferma inoltre che i RABS devono garantire condizioni di Grado A con flusso d’aria unidirezionale e protezione first-air nella zona critica.
I principali sistemi automatizzati impiegati nelle cleanroom per packaging sterile includono:
Linee di riempimento e tappatura automatiche
Le linee automatiche per fiale, flaconi e siringhe preriempite integrano in un’unica sequenza le fasi di riempimento, posizionamento del tappo, aggraffatura della capsula e ispezione. Operano interamente in Grado A, con intervento umano limitato alle operazioni di cambio formato e manutenzione programmata.
Sistemi di ispezione automatica in linea
Controlli del peso in linea, prove di tenuta e ispezioni estetiche garantiscono che ogni confezione soddisfi le specifiche. I sistemi di visione artificiale – telecamere ad alta risoluzione, sensori di forza, sistemi a raggi X – ispezionano il 100% delle unità prodotte, rilevando particelle visibili nella soluzione, difetti di sigillatura, errori di tappatura e anomalie estetiche del contenitore. L’ispezione manuale rimane un’opzione complementare, ma non è più considerata sufficiente come unico metodo di controllo per molte tipologie di packaging critico.
Sistemi di serializzazione e tracciabilità
Le normative europee sulla tracciabilità dei farmaci – inclusa la Direttiva 2011/62/UE e il relativo Regolamento delegato 2016/161 – richiedono che ogni confezione di farmaco prescrivibile riporti un identificativo univoco (data matrix) e sia registrata nel sistema di tracciabilità europeo (EMVS). L’integrazione di questi sistemi nella linea di confezionamento è parte integrante della progettazione della cleanroom.
Monitoraggio ambientale continuo
Le GMP richiedono il monitoraggio della qualità dell’aria con filtri HEPA se necessari, temperatura e umidità, con azione se fuori portata. I sistemi di monitoraggio ambientale (EMS) integrano contatori di particelle, sensori di pressione differenziale, sonde di temperatura e umidità e campionatori microbiologici attivi in un’unica piattaforma di acquisizione dati che garantisce la tracciabilità continua delle condizioni ambientali per ogni lotto prodotto.
Sistemi BFS (Blow-Fill-Seal)
Le unità Form-Fill-Seal comprendono lo stampaggio a soffiaggio da granulato termoplastico (Blow-Fill-Seal) e la termoformatura da film termoplastico, e tutti questi contenitori sono considerati chiusi mediante sigillatura per fusione, richiedendo test di integrità al 100%. Il BFS è una tecnologia particolarmente efficace per il packaging di soluzioni oftalmiche, inalatori e monodosi, perché integra in un’unica macchina la formatura del contenitore, il riempimento asettico e la sigillatura, riducendo al minimo l’esposizione del prodotto all’ambiente.
Conclusioni
Le camere bianche per il packaging farmaceutico sterile sono infrastrutture che determinano direttamente la qualità e la sicurezza del farmaco che arriva al paziente. La classificazione GMP, la progettazione dei flussi, l’integrazione dell’automazione e il monitoraggio continuo non sono aspetti separati: sono elementi di un sistema coerente che deve essere progettato come tale fin dalla prima fase.
Il nuovo Annex 1, con l’introduzione della Contamination Control Strategy come documento obbligatorio, ha reso ancora più esplicita questa visione di sistema: ogni decisione progettuale deve essere giustificata nell’ambito di una strategia complessiva di controllo della contaminazione, documentata, validata e aggiornata nel tempo.
Scegliere il partner giusto per la progettazione e realizzazione di una cleanroom per packaging sterile significa affidarsi a chi sa integrare requisiti normativi, esigenze operative e tecnologie di automazione in un ambiente produttivo che sia al tempo stesso conforme, efficiente e manutenibile nel lungo periodo.


