
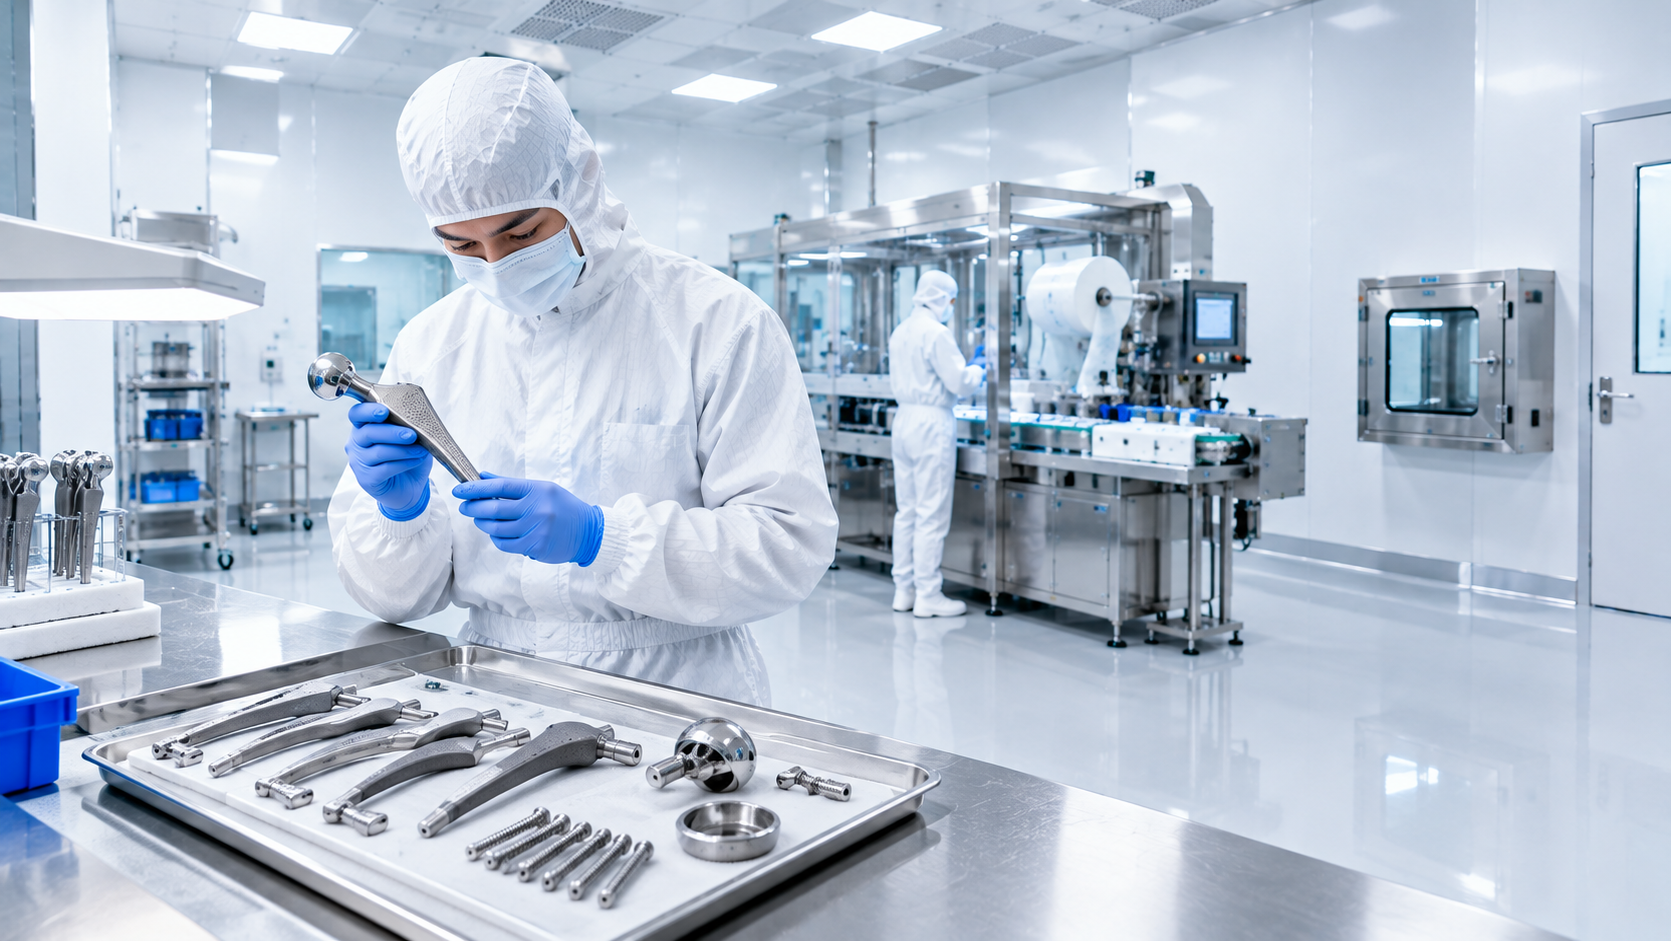
Una protesi d’anca, una vite peduncolare o una placca per la traumatologia restano nel corpo del paziente per anni, spesso per decenni. Per questo ogni superficie, ogni microscopica particella e ogni residuo di lavorazione contano. Un impianto che esce dalla linea con contaminanti sulla superficie può causare infiammazioni, reazioni da corpo estraneo o, nei casi peggiori, il fallimento dell’impianto stesso.
Le camere bianche per la produzione di impianti ortopedici servono a evitare questi rischi. Offrono un ambiente in cui particelle, microrganismi e residui chimici sono tenuti sotto controllo e verificati nel tempo. In questo articolo vediamo perché servono ambienti certificati, quali classi ISO e quali norme considerare, come si controlla la contaminazione e come si progetta una cleanroom per lavorazione, finitura e confezionamento.
Perché la Fabbricazione di Impianti Ortopedici Richiede Ambienti Certificati
Un impianto ortopedico è un dispositivo medico, spesso di classe di rischio elevata secondo il Regolamento (UE) 2017/745 (MDR). Il fabbricante deve dimostrare che il prodotto è sicuro e che il processo è sotto controllo. La pulizia dell’ambiente di produzione è uno degli elementi che si dimostrano con dati, non con dichiarazioni.
Il contatto diretto con i tessuti
A differenza di molti componenti industriali, un impianto entra in contatto prolungato con osso, muscoli e sangue. Le superfici devono essere pulite e prive di residui di lavorazione. Oli da taglio, paste abrasive, particelle metalliche e fibre possono rimanere sul pezzo dopo le fasi meccaniche. Se non vengono rimossi e se l’ambiente di finitura non è controllato, diventano un rischio clinico.
Materiali delicati e superfici critiche
Titanio, leghe di cobalto-cromo, acciaio inossidabile, polietilene a ultra-alto peso molecolare (UHMWPE) e PEEK sono i materiali più usati. Alcuni sono rivestiti con strati porosi o con idrossiapatite per favorire l’osteointegrazione, e queste superfici trattengono facilmente la contaminazione. Una particella intrappolata in un rivestimento poroso è molto difficile da rimuovere in seguito.
Un requisito di sistema, non solo di ambiente
La camera bianca non lavora da sola. Fa parte di un sistema qualità certificato che comprende procedure, formazione, validazione dei processi e tracciabilità. Un ambiente certificato permette di dimostrare, in occasione di audit e ispezioni dell’organismo notificato, che le condizioni di produzione sono state mantenute in modo costante.
Classi ISO e ISO 13485 per la Produzione di Protesi, Viti e Componenti Articolari
Due riferimenti tornano in quasi tutti i progetti: la ISO 14644 per le camere bianche e la ISO 13485 per il sistema di gestione qualità dei dispositivi medici.
Cosa chiede la ISO 13485
La ISO 13485 non prescrive una classe ISO specifica. Chiede al fabbricante di individuare le condizioni dell’ambiente di lavoro necessarie per ottenere la conformità del prodotto e, quando la contaminazione può comprometterlo, di stabilire requisiti documentati per il suo controllo. La scelta della classe nasce quindi da un’analisi del rischio, che considera il tipo di impianto, il processo e l’uso previsto.
Classificazione ISO 14644-1
La ISO 14644-1 definisce le classi in base alla concentrazione di particelle nell’aria. Per gli impianti ortopedici le indicazioni più diffuse, a titolo orientativo, sono queste:
- ISO 8: lavorazioni meccaniche pulite, ispezione dimensionale, aree di transito e stoccaggio di componenti già puliti.
- ISO 7: pulizia finale, asciugatura, ispezione visiva, marcatura laser e assemblaggio di componenti modulari.
- ISO 7 con postazioni più restrittive, oppure ISO 5 locale: confezionamento primario, soprattutto quando il prodotto è consegnato sterile o va incontro a sterilizzazione terminale.
Le lavorazioni a macchina tradizionali (tornitura, fresatura, rettifica) di solito si svolgono in aree separate e non classificate, perché generano trucioli, lubrificanti e aerosol. Dopo la pulizia, il pezzo entra nel flusso classificato.
Norme collegate
Alla ISO 13485 e alla ISO 14644 si affiancano altri riferimenti. La ISO 19227 tratta la pulizia degli impianti ortopedici. La ISO 10993 riguarda la valutazione biologica, la ISO 11737 la determinazione della carica microbica (bioburden) e la ISO 11607 il confezionamento dei dispositivi sterilizzati terminalmente. Per la sterilizzazione si fa riferimento alle norme specifiche per il metodo scelto, come la ISO 11135 per l’ossido di etilene o la ISO 11137 per le radiazioni.
Controllo della Contaminazione Particellare e Biologica nelle Linee di Lavorazione
La contaminazione di un impianto ha tre origini principali: particelle, microrganismi e residui chimici. Ognuna richiede strumenti diversi.
Particelle
Le particelle arrivano da persone, materiali, attrezzature e aria. La risposta tecnica è nota: filtrazione HEPA, ricambi d’aria adeguati alla classe, pressioni differenziali che mantengono la direzione dei flussi dalle aree più pulite a quelle meno pulite, abbigliamento tecnico e procedure di vestizione. Nelle postazioni critiche si aggiungono cappe o flussi unidirezionali.
Il monitoraggio è altrettanto importante. I contatori di particelle verificano la classe in fase di qualifica e durante l’esercizio, secondo un piano definito dall’analisi del rischio. I dati servono anche a individuare le tendenze: un aumento graduale dei valori è un segnale da cogliere prima che superi i limiti.
Contaminazione microbiologica e bioburden
Un impianto non sterile all’uscita della cleanroom può comunque essere destinato a sterilizzazione successiva. Più bassa è la carica microbica iniziale, più il processo di sterilizzazione è efficace e robusto. Il monitoraggio ambientale microbiologico comprende campionamenti dell’aria, piastre a contatto sulle superfici e controlli sul personale. Nei processi che coinvolgono confezionamento sterile o dispositivi che richiedono bassi livelli di endotossine, queste verifiche hanno un peso ancora maggiore.
Residui di processo
I residui chimici sono spesso sottovalutati. Oli di taglio, paste di lucidatura, lubrificanti e detergenti lasciano film sottili sulle superfici. Il processo di pulizia, che va validato, serve a rimuoverli, e l’ambiente della cleanroom deve evitare che nuovi residui si depositino dopo la pulizia. Materiali dell’arredo, sigillanti e prodotti per la sanificazione vanno scelti con questo obiettivo: devono essere compatibili con il processo, resistenti ai disinfettanti e a basso rilascio.
Persone e procedure
Una parte rilevante della contaminazione dipende dagli operatori. Formazione periodica, regole di comportamento, controllo degli accessi e procedure di pulizia scritte e verificate fanno la differenza tra una cleanroom certificata sulla carta e una che mantiene le prestazioni nel tempo.
Progettazione di Cleanroom per Lavorazione, Finitura Superficiale e Confezionamento Sterile
Una buona progettazione parte dal flusso del prodotto, non dalla planimetria. Il percorso del pezzo, dal materiale grezzo al confezionamento, determina la divisione in zone e il livello di pulizia di ciascuna.
Flussi unidirezionali e separazione delle zone
Il principio guida è lo spostamento dal “sporco” al “pulito”. I pezzi escono dalle lavorazioni meccaniche, vengono lavati, passano in un’area di ispezione e finitura e arrivano al confezionamento. Persone, materiali e rifiuti seguono percorsi separati, con filtri di ingresso, pass box e, quando serve, docce d’aria. Un layout ben pensato riduce i punti di incrocio e gli spostamenti, e di conseguenza i rischi.
Finitura superficiale
Lucidatura, sabbiatura, passivazione, anodizzazione, marcatura laser: ogni fase ha i suoi rischi. Alcune producono polveri o aerosol e vanno confinate con aspirazione localizzata e, se necessario, in ambienti separati. Le fasi successive alla pulizia finale, come ispezione, marcatura e assemblaggio, trovano posto nelle aree classificate. La progettazione deve considerare anche i carichi termici delle attrezzature, per mantenere stabili temperatura e umidità.
Confezionamento primario e sterile
Il confezionamento è il punto in cui il prodotto pulito incontra l’ambiente per l’ultima volta. La sigillatura in buste o blister secondo la ISO 11607 va fatta in un’area controllata, con macchine validate e parametri monitorati. Se il prodotto viene consegnato sterile, la sterilizzazione terminale si svolge all’interno dell’azienda o presso un fornitore esterno. In entrambi i casi la cleanroom serve a consegnare al processo di sterilizzazione un impianto pulito e con bioburden contenuto.
Materiali, impianti e qualifica
Pareti e pavimenti devono essere lisci, continui, facili da pulire e resistenti ai disinfettanti. L’impianto HVAC va dimensionato con un margine, perché le esigenze possono crescere con nuove linee o nuovi prodotti. Dopo l’installazione si eseguono le qualifiche (IQ, OQ, PQ), con prove di classificazione secondo la ISO 14644-1 e verifiche di pressioni, flussi e recupero. Un piano di monitoraggio e ricertificazione periodica, in linea con la ISO 14644-2, mantiene i risultati nel tempo.
Conclusioni
Produrre impianti ortopedici significa consegnare un dispositivo che resterà a lungo in contatto con il corpo umano. Una camera bianca ben progettata riduce il rischio di contaminazione, sostiene la validazione dei processi e fornisce i dati che servono in audit e ispezioni. La classe ISO giusta per ogni fase, il controllo di particelle, microrganismi e residui, i flussi pensati dal grezzo al confezionamento e una qualifica documentata sono i pilastri di un progetto efficace.
Per chi avvia una nuova linea o vuole adeguare un reparto esistente, il punto di partenza è l’analisi del processo e dei requisiti normativi applicabili. Un confronto tecnico iniziale con il team di Phamm Engineering permette di tradurre questi requisiti in un progetto di cleanroom coerente con il prodotto, con gli obiettivi produttivi e con i tempi di avvio.


